Contents

6 Articles
  1. 構造図:MERS-CoVスパイク–DPP4

    Picked up·Structure Update

    MERS-CoV spike–DPP4

    MERS-CoVスパイクの活性化を、時間を追って捉えた

    受容体DPP4と1〜120時間反応させ、融合後のS2を3.23 Åで解析した
  2. 構造図:MDA5(IFIH1)–dsRNA

    Structure Update

    MDA5 (IFIH1)–dsRNA

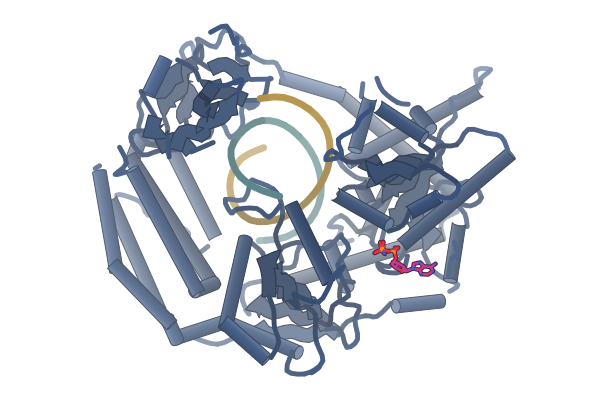
    T331Iは、短いdsRNAでも安定なフィラメントを作る

    ATPの配置が乱れて加水分解が止まる様子を、クライオ電顕で見た

  3. 構造図:グリシンリボスイッチ(コレラ菌)

    Structure Update

    Glycine riboswitch (V. cholerae)

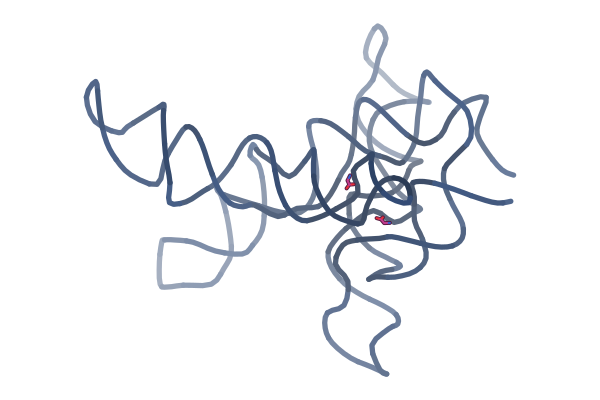
    Mg²⁺とグリシンは、リボスイッチの折りたたみを協調して支える

    RNAだけの2.9 Å構造。折りたたんだ分子の割合は、Mg²⁺のみで約1/3、グリシン追加で約2/3

  4. 構造図:SIRT2/SIRT5(ペプチド複合体)

    Structure Update

    SIRT2 / SIRT5 (peptide complexes)

    サーチュインは、N-メチル化されたアシルリジンを外せない

    SIRT2とSIRT5の結晶構造では、基質の位置が乱れ、切断に向かない向きになっていた

  5. 構造図:PoOMT1(Paeonia ostii)

    Structure Update

    PoOMT1 (Paeonia ostii)

    PoOMT1のT字型ポケットは、2種類の基質を受け入れる

    ボタンの根の4′-O-メチル基転移酵素。触媒三残基はHis262・Asn263・Gln324だった

  6. Structure Update

    Pixantrone–AP-site DNA

    ピキサントロンは脱塩基部位と結合し、2種類の異性体を生じる

    NMR構造では、どちらの異性体もDNAに挿入され、向かいのシトシンを押し出す

Picked up Today’s Structure2026.10.101 Article

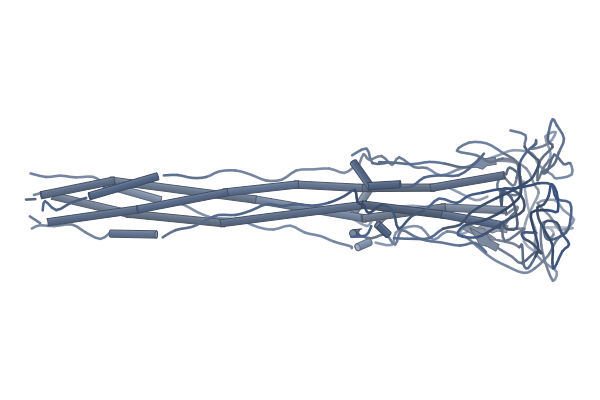
MERS-CoVスパイクの活性化を、時間を追って捉えた

受容体DPP4と1〜120時間反応させ、融合後のS2を3.23 Åで解析した
PaperReceptor-induced activation of MERS-CoV spike revealed by time-course cryo-EM

First authorYajie Wang (Fudan University, China)

CorrespondingLei Sun (Fudan University, China)

JournalPLOS Pathogens

Published2026.10.01

LicenseCC BY 4.0

構造図:MERS-CoVスパイク–DPP4
3D を読み込んでいます
RCSB で開く ↗ドラッグで回転 · クリックで拡大して周囲のアミノ酸を表示

Proteins & Nucleic Acids

  • MERS-CoV スパイク(S)Spike glycoprotein
疑問・課題
受容体結合が膜融合にどう結びつくのかは、構造的に不明だった。
アプローチ
スパイクとDPP4を一定時間反応させ、各時点の構造をクライオ電顕で決めた。
結果
RBDが開くほどS1–S2の結びつきが弱まり、融合後のS2構造も得られた。
わかったこと
MERS-CoVのスパイクはSARS-CoV-2より柔軟で、融合が起こりやすい性質と整合する。
残された課題
SARS-CoV-2で報告された初期の融合中間体は今回見えなかったが、MERS-CoVでの存在は否定できない。

Highlights

反応時間を変えた試料を並べるだけで、受容体結合後の状態の分布が時間とともに移る様子を捉えた。24時間では1-up約25%・2-up約40%・3-up約28%、72時間では3-upは検出されず融合後型が約24%になった。

原文

“The 3-up state was no longer detected.”Results

3-down状態に比べ3-up状態ではS1とS2の埋もれ表面積が6518.3 Ųから5293.8 Ųに減る。S2コアのHR1-CH領域も2つのDPP4が結合すると4.2 Å外側にずれ、SARS-CoV-2にはこの動きがほとんどない。

原文

“the HR1-CH region was displaced by 4.2 Å relative to the 3-down conformation”Results

融合後S2(3.23 Å)では、HR2の上流リンカーがSD3とのβシートを離れ、隣のプロトマーの溝に沿う伸びた構造に再編される。著者は広域の融合阻害剤や中和抗体の標的候補とするが、これは構造からの推測である。

原文

“In the pre-fusion state, a β-strand from this linker forms a β-sheet with the SD3 domain, stabilizing it in a folded conformation adjacent to SD3.”Results

Lab Notes

発現系
HEK293Fにポリエチレンイミンで一過性発現、72時間後に上清を回収。
コンストラクト
MERS-CoVスパイク外部ドメイン(残基1–1,291)、N末gp67シグナル、C末T4フィブリチンと6×His。
精製
Ni-Sepharose、Superose 6 Increase 10/300(20 mM Tris、200 mM NaCl、pH 8.0)。
結晶化/グリッド作製
スパイク0.7 mg/mLとDPP4 1.5 mg/mLをモル比1:1.1で25 °C、所定時間インキュベート。グリッドに3 µL、Vitrobot IV。
データ収集・解析
Titan Krios G4(Falcon 4i、Selectris)、RelionとcryoSPARC v4.4.1。

Related Articles

Structure Update2026.10.105 Articles

T331Iは、短いdsRNAでも安定なフィラメントを作る

ATPの配置が乱れて加水分解が止まる様子を、クライオ電顕で見た

PaperEstablishing the molecular basis for MDA5 mutation-linked autoimmunity

First authorLing Xu (Yale University, United States)

CorrespondingLing Xu, Anna Marie Pyle (Yale University, United States)

JournalNucleic Acids Research

Published2026.10.08

LicenseCC BY 4.0

構造図:MDA5(IFIH1)–dsRNA
3D を読み込んでいます
RCSB で開く ↗ドラッグで回転 · クリックで拡大して周囲のアミノ酸を表示

Proteins & Nucleic Acids

  • MDA5(IFIH1)Interferon-induced helicase C domain-containing protein 1
  • dsRNA 鎖 1RNA 13mer
  • dsRNA 鎖 2RNA 13mer

Ligands

  • AMP-PNPANPPhosphoaminophosphonic Acid-Adenylate Ester
疑問・課題
MDA5変異T331Iが、なぜ恒常的なインターフェロン応答を起こすのか不明だった。
アプローチ
クライオ電顕に、酵素・細胞の実験を組み合わせて、変異体のATP結合ポケットを調べた。
結果
T331IはATPase活性を損ない、MDA5–dsRNA複合体が安定化していた。
わかったこと
ATPaseがフィラメントの安定性を調節し、自己免疫を防いでいる。

Highlights

T331IはポリI:Cの存在下でもATPase活性が検出されなかった。野生型のフィラメントはATPを加えると速やかに解離するが、T331Iの短いフィラメントはATP存在下でも安定だった。

原文

“However, the T331I mutant displayed no detectable ATPase activity in the presence of poly (I:C)”Results

野生型ではArg309とArg337がATPのアデニン塩基を挟むが、T331IではATPが外側にずれてこのスタッキングが崩れ、P-ループとγリン酸の極性接触も失われる。DECHモチーフと水分子の連携も外れ、加水分解の障害と整合する。

原文

“the single water molecule identified in the mutant structure is no longer associated with Asp443 and Glu444 of the DECH motif”Results

T331Iのフィラメントはサブユニット間のねじれ角がほぼ一定(約71.5°)で、野生型は79.8〜82.3°とばらつく。サブユニット間の界面も野生型より424 Ų大きく、フィラメントが硬く安定化していると解釈される。

原文

“the monomer–monomer interface area between the two subunits is 1264 Ų in the DiT331I/dsRNA complex, which is 424 Ų larger than that of the DiMDA5/dsRNA complex”Results

Lab Notes

発現系
CARD欠失MDA5とT331Iを大腸菌Rosetta (DE3)で0.2 mM IPTG、16 °C・16時間誘導。
コンストラクト
N末端297残基(CARD)を除いたヒトMDA5をpET-SUMOにクローン。
精製
Ni、SUMOプロテアーゼ、ヘパリンHP、Superdex 200 (16/600)。
結晶化/グリッド作製
5 µMタンパク質と0.2 µMの112 bp dsRNAを2 mM AMPPNPまたはATP存在下、4 °Cで一晩インキュベート。QuantiFoil UltraAu R2/2に4 µL、Vitrobotで凍結。
データ収集・解析
Titan Krios(K3)で野生型5,640枚、T331I 5,990枚、cryoSPARC v4.0。

Related Articles

Mg²⁺とグリシンは、リボスイッチの折りたたみを協調して支える

RNAだけの2.9 Å構造。折りたたんだ分子の割合は、Mg²⁺のみで約1/3、グリシン追加で約2/3

PaperStructural basis for Mg²⁺–glycine synergy in the tandem glycine riboswitch revealed by cryo-EM

First authorNathan Jespersen (Los Alamos National Laboratory, USA)

CorrespondingKarissa Y. Sanbonmatsu (Los Alamos National Laboratory, USA)

JournalNpj Structural Biology

Published2026.01.01

LicenseCC BY 4.0

構造図:グリシンリボスイッチ(コレラ菌)
3D を読み込んでいます
RCSB で開く ↗ドラッグで回転 · クリックで拡大して周囲のアミノ酸を表示

Proteins & Nucleic Acids

  • グリシンリボスイッチ(RNA)Glycine Riboswitch

Ligands

  • グリシンGLYGlycine
疑問・課題
リボスイッチは構造の不均一性が機能に欠かせず、そのため構造解析が難しかった。
アプローチ
グリシンリボスイッチのタンデムアプタマーを、条件を変えてクライオ電顕で調べた。
結果
Mg²⁺だけでは約1/3、グリシンを加えると約2/3の粒子が完全に折りたたまれていた。
わかったこと
グリシンとMg²⁺は協同的に働き、折りたたみを安定化する。
残された課題
試験管内で折りたたみ直したRNAで、細胞内の混み合いや転写中の折りたたみは反映されていない。

Highlights

粒子をサイズで絞らずに拾い、3条件それぞれで10個の構造にヘテロジニアス精製して、折り畳み状態の集団比を比較した。リガンドの添加で集団が移る様子を直接見られる。

原文

“When glycine and magnesium are both present, approximately two thirds of all particles are fully folded”Results

グリシン結合部位の2つのMg²⁺は、グリシン非存在下で密度が消えるか大きく弱まる。2つのアプタマーはHoogsteen塩基対(U77–A206)を介して安定化の経路でつながって見える。

原文

“It is notable that the magnesium density within the glycine binding pocket is either absent (as in Apt-II) or significantly diminished (as in Apt-I) in the absence of glycine (Fig. 5C), even though the magnesium concentration is held constant.”Results

2.9 Å密度ではグリシンの向きを一意に決められず、MDとメタダイナミクスで検討した。アミノ基がA68・A175のリン酸側を向く配置が支持され、従来の結晶構造と異なる向きだった。

原文

“Although the 2.9 Å structure generated here is of insufficient resolution to confidently orient a small glycine ligand, our data are more consistent with an alternate arrangement where the nitrogen group points towards the adjacent phosphate from residue A175”Results

Lab Notes

発現系
in vitroでT7 RNAポリメラーゼ転写(AmpliScribe T7)、RNAClean XPビーズで精製。
コンストラクト
コレラ菌のタンデムアプタマー(発現プラットフォームなし)。Kappel et al. (2020) の構築に基づく。
精製
5回分の調製を合わせ、2.5 mg/mlに濃縮。
結晶化/グリッド作製
1.2 mg/mlのRNAを95 °Cで変性後に氷冷し、MgCl₂(とグリシン)を加えて37 °C・30分。Quantifoil R1.2/1.3 金グリッド、Vitrobot Mark IV。
データ収集・解析
Titan Krios G3i(K3)、0.823 Å/px、cryoSPARC v4.6.0。

サーチュインは、N-メチル化されたアシルリジンを外せない

SIRT2とSIRT5の結晶構造では、基質の位置が乱れ、切断に向かない向きになっていた

PaperStructural and Enzymatic Basis for Impaired Deacylation of N‑Acyl‑N‑Methyl Lysine Residues

First authorSebastian Hilscher (Martin-Luther-University Halle-Wittenberg, Germany)

CorrespondingMike Schutkowski, Cordelia Schiene-Fischer (Martin-Luther-University Halle-Wittenberg, Germany)

JournalBiochemistry

Published2026.10.09

LicenseCC BY 4.0

構造図:SIRT2/SIRT5(ペプチド複合体)
3D を読み込んでいます
RCSB で開く ↗ドラッグで回転 · クリックで拡大して周囲のアミノ酸を表示

Proteins & Nucleic Acids

  • SIRT2(脱アシル化酵素)NAD-dependent protein deacetylase sirtuin-2
  • KMyrMe ペプチドKMyrMe peptide
疑問・課題
ヒストンH4で見つかったN-アセチル-N-メチルリジンを、酵素で外せるかは不明だった。
アプローチ
モデルペプチドを合成してHDACとサーチュインの活性を調べ、結晶構造も決めた。
結果
N-メチル化したペプチドは、どちらの酵素族でも検出できる脱アセチル化を受けなかった。
わかったこと
N-メチル化が基質の位置決めを乱し、切断される結合の向きがずれるためと考えられる。
残された課題
KAcMeは、まだ知られていない読み取りタンパク質に認識される新しいシグナルかもしれない。

Highlights

N-メチル基が加わると、試したサーチュインはH4K5のアセチル基もスクシニル基も外せなかった。N-メチル化はアミド結合の切断そのものを妨げる。

原文

“Using peptides 4 and 8 methylated additionally to the respective acylation showed that neither deacetylation of H4K5AcMe (4) nor desuccinylation of H4K5SucMe (8) could be achieved by any tested sirtuin”Results

zSIRT5–KSucMe複合体(2.8 Å)では、リジンNεとV221の相互作用が失われ、三級アミドのカルボニル酸素がNAD+の結合ポケットから約145°背を向ける。NAD+のリボースC1′を攻撃できる向きではない。

原文

“The carbonyl oxygen of the tertiary amide bond of KSucMe is turned by about 145° away from the NAD+ binding pocket”Results

SIRT2–ミリストイル-N-メチルリジンペプチド複合体(1.45 Å)ではアミド結合がcis型をとる。NAD+を浸漬した構造(2.80 Å)ではtrans型に変わり、Zn結合ドメインの閉じに伴う立体障害が原因と著者は考える。SIRT2は600倍遅いながら反応できる。

原文

“Notably, the myristoyl amide bond of KMyrMe switches from cis to trans in the NAD+-bound structure.”Results

Lab Notes

発現系
SIRT2はHis10タグ付きで発現を1 mM IPTGで誘導し、20 °Cで16時間培養。
コンストラクト
ヒトSIRT2の56–356残基。
精製
TEVでタグを除去し、HisTrapの素通り画分をSuperdex S75でゲル濾過。
結晶化/グリッド作製
SIRT2–ペプチド結晶にNAD+を6時間浸漬してNAD+複合体を得た。
データ収集・解析
ESRFのID30A-3(MASSIF-3)とID23-2で測定、autoPROCとAimlessで処理。

PoOMT1のT字型ポケットは、2種類の基質を受け入れる

ボタンの根の4′-O-メチル基転移酵素。触媒三残基はHis262・Asn263・Gln324だった

PaperStructural insights into a dual-substrate O-methyltransferase reveal the enzymatic mechanism of parallel paeonol biosynthesis

First authorXiaoxiao Zhang (Northwest A&F University, China)

CorrespondingJuan Guo (China Academy of Chinese Medical Sciences), Yanlong Zhang (Northwest A&F University, China), Wei Huang (Hubei University of Chinese Medicine, China)

JournalNature Communications

Published2026.01.01

LicenseCC BY-NC-ND 4.0

構造図:PoOMT1(Paeonia ostii)
3D を読み込んでいます
RCSB で開く ↗ドラッグで回転 · クリックで拡大して周囲のアミノ酸を表示

Proteins & Nucleic Acids

  • PoOMT1(O-メチルトランスフェラーゼ)O-methyltransferase PoOMT1

Ligands

  • 4′-ヒドロキシアセトフェノンAC6P-Hydroxyacetophenone
  • SAHS-Adenosyl-L-Homocysteine
疑問・課題
ペオノールの生合成の後半を担う酵素は未同定で、構造も機構も不明だった。
アプローチ
トランスクリプトームとメタボロームでPoOMT1を同定し、複合体の結晶構造と変異体で調べた。
結果
触媒三残基His-Asn-Glnと、T字型の基質結合ポケットが見つかった。
わかったこと
ポケットの形が、4′-OHへの位置選択性と、2種類の基質を受け入れる性質を支える。

Highlights

植物のI型OMTに保存されたHis-Asp-Glu三残基のAspとGluが、PoOMT1ではAsn263とGln324に置換されている。H262A・N263Aは活性を消失し、Q324Eは活性を2倍以上に高めた。

原文

“whereas the Q324E mutation enhanced activity over 2-fold”Results and discussion

基質のアセチル基はLeu120・Leu126・Asn121に、4′-OHはHis262・Asn263に固定される(二重アンカー)。2′-OHはポケットと相互作用せず、2基質の触媒効率が近い理由になる。

原文

“consistent with similar catalytic efficiencies toward substrates 1 and 2”Results and discussion

Region D(L117・F312・L315)をTrpに置換すると、2′-OHを持つ基質2への活性だけが消え、基質1への活性は保たれた。ポケットの形から基質選択を設計できることを示す。

原文

“Mutating L117, F312, and L315 in region D to bulkier tryptophan abolished activity toward substrate 2 but largely preserved activity toward substrate 1”Results and discussion

Lab Notes

発現系
大腸菌Rosetta (DE3)で0.4 mM IPTG、18 °C・18時間。
コンストラクト
pET28a(+)-SUMO-OMT。Ulp1でSUMOタグを除去。
精製
Ni-NTA、Ulp1処理後に再度Ni-NTA、Superdex 75。10.0 mg/mLに濃縮。
結晶化/グリッド作製
タンパク質10.0 mg/mLに5 mM SAH(と5 mM基質)を氷上30分混合し、シッティングドロップ蒸気拡散、18 °C。
データ収集・解析
SSRFのBL18U1、XDSで処理、AlphaFold2モデルで分子置換。

ピキサントロンは脱塩基部位と結合し、2種類の異性体を生じる

NMR構造では、どちらの異性体もDNAに挿入され、向かいのシトシンを押し出す

PaperCharacterization of Regioisomeric Conjugates Arising from Pixantrone at AP Sites in DNA

First authorYizhi Fu (Vanderbilt University, United States)

CorrespondingMichael P. Stone (Vanderbilt University, United States)

JournalBiochemistry

Published2026.10.09

LicenseCC BY 4.0

構造図:ピキサントロン–AP部位DNA
疑問・課題
ピキサントロンは、DNAの脱塩基部位と2種類の位置異性体を作ると予想された。
アプローチ
NMRに基づく分子動力学計算で構造を求め、結晶構造も決めた。
結果
二本鎖では異性体R aが優勢で、どちらも3′側にインターカレートした。
わかったこと
向かいのシトシンとの水素結合が、生成比と挿入の深さの違いを説明しうる。
残された課題
2種類の異性体がDNA損傷の修復で区別して認識されるかは、問いとして残る。

Highlights

一本鎖ではR aとR bが1:1で生成するが、二本鎖では0 °Cで約1.8:1とR aが優勢で、Tm以上の60 °Cでは約1.1:1に戻る。著者は対向するシトシンとの水素結合が関与する速度論的な説明を「確定した機構ではなく妥当な解釈」とする。

原文

“Significantly, in ssDNA containing an AP site, where the complementary cytosine C18 is absent, both regioisomers R a and R b form in equal proportions.”Discussion

還元型PIX–AP部位コンジュゲートは、AP部位を模すTHF入り二本鎖(Tm 37.2 °C)より10.4 °C安定化したが、無修飾二本鎖(58.8 °C)よりは11.2 °C低い。AP部位を完全には修復できない。

原文

“The T m of the unmodified duplex 5′-d”Results

結晶構造ではPIXはインターカレートせず、隣の二本鎖のPIXと積み重なって外側に反転していた。NMR溶液構造の挿入型と異なる。

原文

“the pixantrone (PIX) moieties do not intercalate into the DNA as traditionally expected; instead, they are flipped relative to one another in an extrahelical orientation”Results

Lab Notes

コンストラクト
ウラシル入りの12量体をUDGで処理してAP部位化し、ピキサントロンとNaBH3CNで還元型コンジュゲートを作製。
精製
逆相HPLC(C18)後、相補鎖とアニールしてヒドロキシアパタイトで精製し、Sephadex G-25で脱塩。
結晶化/グリッド作製
NMRは300 µM二本鎖、100 mM NaCl、10 mM NaH2PO4(pH 7.0)。結晶は1 mM DNAでハンギングドロップ蒸気拡散。
データ収集・解析
NMRは900 MHz、NOESY 250 ms、288 K。X線はAPSのLS-CAT 21-ID-Dで測定し、Br-SADで位相決定。